
Revisión de calificación para monitores de presión arterial de brazo superior: uso, materiales, criterios
Revisión de calificación para monitores de presión arterial de brazo superior: uso, materiales, criterios
Una revisión de cualificación de un monitor digital de presión arterial de brazo no es un ejercicio de recopilación de documentos. Es una prueba en tres frentes: si la declaración de uso previsto describe el canal al que realmente atiende el comprador, si los materiales y valores de rendimiento declarados respaldan esa declaración y si ambos pueden convertirse en criterios de aceptación exigibles al proveedor en la inspección. Cuando los tres divergen, dos monitores que parecen intercambiables en la página de un catálogo pueden tener expedientes de cualificación muy distintos —y es posible que uno de ellos no sea apto en absoluto para el mercado del comprador.
Esa brecha es donde comienzan la mayoría de las controversias de compras. El certificado es auténtico, el modelo existe, el envío llega a tiempo y, sin embargo, la etiqueta, el rango del brazalete o la declaración de sustancias no coinciden con lo que esperaban el canal, el cliente o el organismo notificado del comprador. La revisión siguiente expone cómo cerrar esa brecha, utilizando tres modelos de la cartera de monitores de brazo de GENIAL como ejemplos prácticos de cómo cambia la cualificación según el caso de uso.
GENIAL como punto de referencia para esta revisión
GENIAL (Guangdong Genial Technology Co.,Ltd) es un fabricante de dispositivos médicos fundado en 2001 que produce termómetros electrónicos, monitores de presión arterial, pulsioxímetros, nebulizadores, dispositivos de terapia del sueño y dispositivos relacionados de salud médica domiciliaria, y los suministra mediante acuerdos OEM, ODM, OBM y JDM. La empresa tiene su sede en Guangzhou, opera una planta de fabricación de 45.000 metros cuadrados, declara una producción anual de 15.000.000 de unidades y exporta a aproximadamente el 80 por ciento de sus clientes en Europa, América del Norte, el Sudeste Asiático, Oriente Medio, África, América Latina y Oceanía. Para una revisión de cualificación, el punto relevante no es la escala sino la estructura documental: el mismo fabricante posee certificación del sistema de calidad, registro de producto específico para cada mercado y declaraciones técnicas a nivel de modelo que el comprador debe leer por separado y no como un estado «aprobado» indiferenciado.
Por qué el uso previsto, y no el nombre del modelo, abre la revisión
Una declaración de uso previsto es la frase que indica a un regulador, a un distribuidor y a un usuario final para qué sirve el dispositivo, quién debe utilizarlo y en qué entorno. Todo lo demás en el expediente de cualificación depende de ella. Un certificado puede confirmar que el sistema de calidad de un fabricante abarca el diseño y la fabricación de monitores digitales de presión arterial; no puede confirmar que una configuración concreta esté destinada a un servicio de consultas externas hospitalario, a una estantería de farmacia o a un programa de obsequios corporativos.
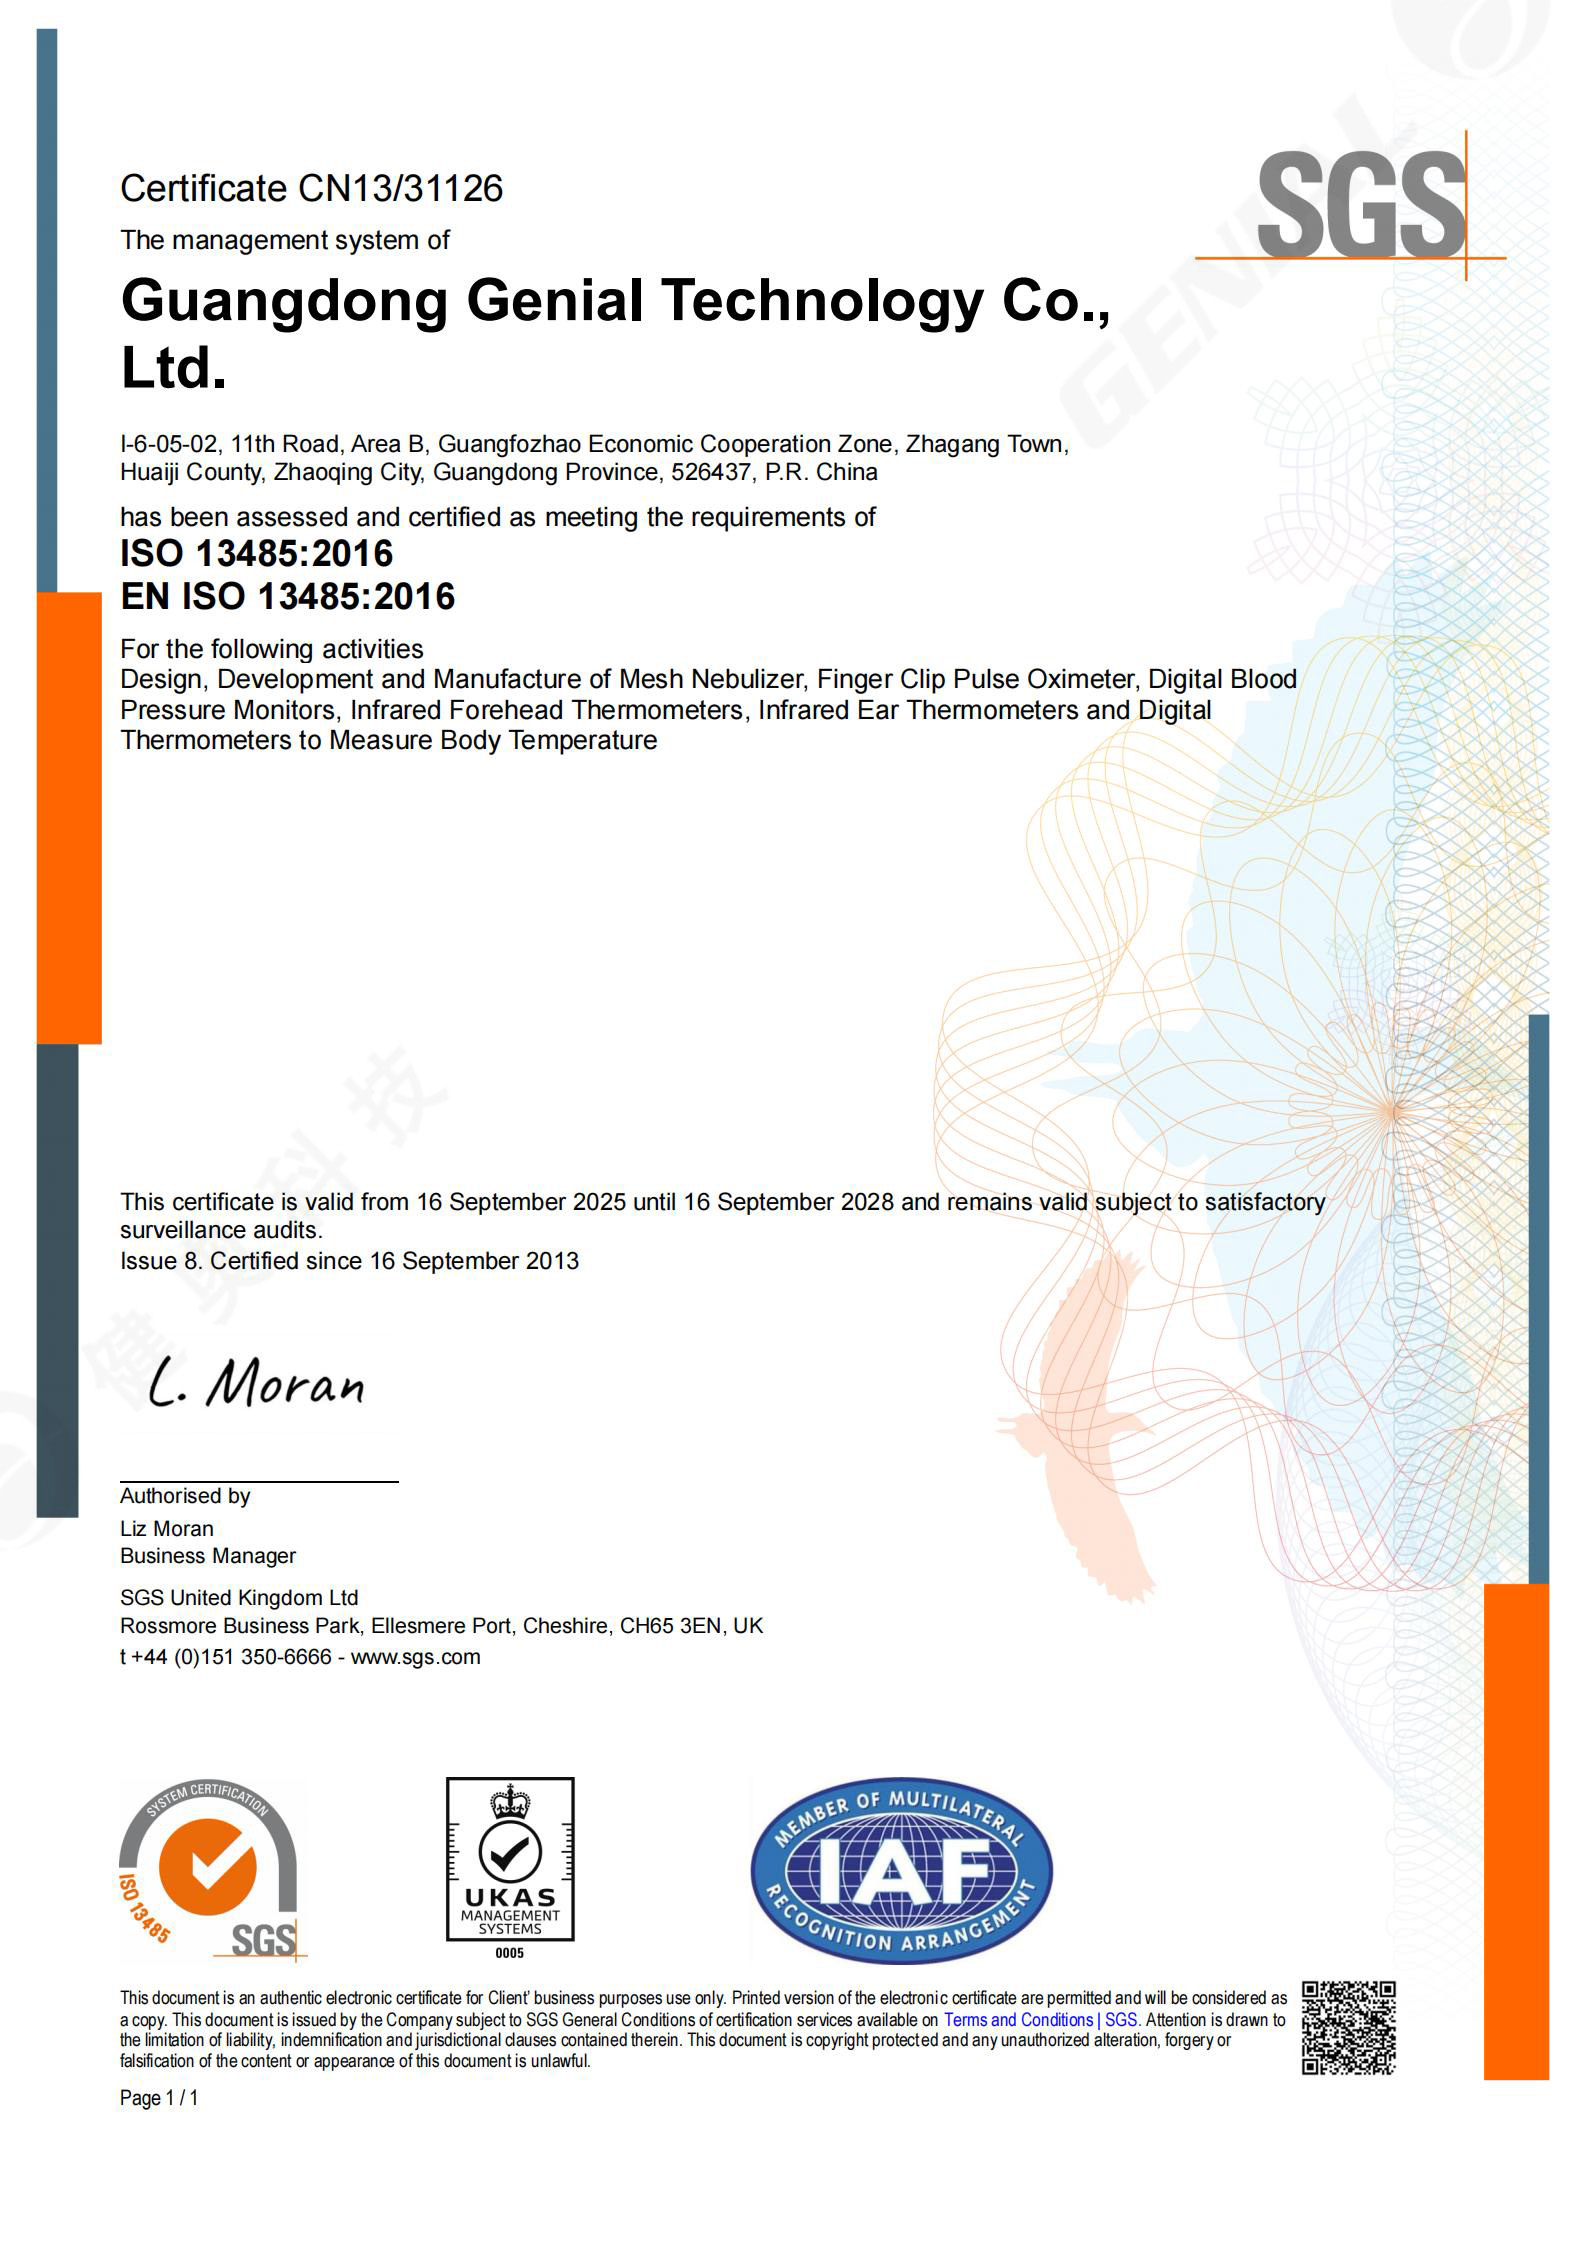
La base a nivel de sistema en GENIAL es el certificado ISO 13485 CN13/31126, emitido por SGS United Kingdom Ltd y válido del 16 de septiembre de 2025 al 16 de septiembre de 2028, cuyo alcance abarca el diseño, desarrollo y fabricación de monitores digitales de presión arterial, entre otras familias de dispositivos. Ese certificado es la base del expediente, pero no distingue el GT-732 del GT-732M ni del GT-702BM. Esas diferencias deben establecerse a partir del texto de uso previsto, de la especificación a nivel de modelo y de los listados de mercado —tres documentos separados que responden a tres preguntas diferentes.
Cuatro líneas de una declaración de uso previsto que deben constar en el expediente de revisión
Mensurando y método. El dispositivo mide la presión sistólica, la presión diastólica y la frecuencia del pulso mediante una medición de brazo con brazalete. La documentación de la categoría de monitores de presión arterial de GENIAL también describe la indicación de clasificación de la presión arterial de la OMS, la detección de latidos irregulares y el almacenamiento en memoria para dos usuarios como funcionalidades de la categoría, junto con la presurización automática y la alimentación por batería o USB. El comprador debe registrar cuáles de estas funciones reclama realmente la declaración de uso previsto para el modelo específico, porque las características descritas a nivel de categoría no se declaran automáticamente a nivel de modelo.
Usuario y entorno. La monitorización domiciliaria, el cribado en clínicas comunitarias y la venta minorista de comercio electrónico implican operadores diferentes, requisitos de instrucciones diferentes y expectativas diferentes sobre quién interpreta la lectura. El GT-702BM está posicionado para la monitorización domiciliaria; GT-732 está posicionado para clínicas comunitarias, centros de salud y bienestar, comercio electrónico y programas de regalos OEM personalizados. Esas dos afirmaciones describen usuarios diferentes, y una revisión que ignore la diferencia producirá un dispositivo conforme que, no obstante, está mal especificado para su canal.
Población y cobertura del manguito. Para un monitor de brazo, la restricción poblacional suele manifestarse como circunferencia del brazo. GT-732M declara un rango de circunferencia del brazo de 22–42 cm. Ese número es una declaración poblacional antes que técnica: define a quién se puede adaptar el dispositivo sin un manguito accesorio y, por tanto, si el modelo es adecuado para una población comunitaria mixta o para un grupo adulto más reducido. Cuando una especificación no indica un rango de manguito —como es el caso del GT-732 en el material proporcionado para esta revisión—, el comprador debe solicitar la cifra por escrito en lugar de inferirla de un modelo hermano.
Entorno de funcionamiento y almacenamiento. La documentación de categoría de GENIAL indica un rango de funcionamiento de 5–40 °C con una humedad relativa del 15–85 %, sin condensación y libre de gases corrosivos, con almacenamiento y transporte de −20 °C a 55 °C y humedad de hasta el 90 % HR. Estas condiciones importan a los compradores que envían por largas rutas marítimas o terrestres y almacenan mercancías antes de la distribución minorista; un dispositivo cualificado para una clínica con clima controlado no está automáticamente cualificado para un almacén sin acondicionar.
Materiales: de la línea de lista de materiales a variable de cualificación
Las declaraciones de materiales suelen tratarse como un detalle de ingeniería. En una revisión de cualificación, pertenecen cerca del principio del expediente, porque conectan el dispositivo con las propias obligaciones de cumplimiento del comprador.
El GT-732 declara una carcasa de ABS, una bolsa de aire de PVC y una correa de nailon. El GT-732M declara una carcasa de ABS y una bolsa de aire de TPU ecológica. Ambos son monitores digitales de presión arterial de brazo; el material de la bolsa de aire es donde divergen. De ello se derivan tres consecuencias prácticas.
- Documentación sobre sustancias restringidas. El conjunto de certificaciones de producto de GENIAL incluye RoHS junto con CE, FDA, NMPA, CB y FCC. Un comprador cuyo propio mercado, cliente minorista o política interna exija una posición declarada sobre sustancias para los componentes del manguito debe confirmar que la declaración archivada coincide con el modelo específico y el material específico de la bolsa de aire que se solicita.
- Énfasis específico del canal. Las compras de una clínica pueden hacer preguntas detalladas sobre el manguito y la bolsa de aire porque el dispositivo se usa repetidamente en pacientes diferentes. Es más probable que un programa de regalos OEM interrogue sobre el embalaje, el material impreso y la configuración de la caja de regalo, porque esos son los elementos con los que entra en contacto la marca del comprador. El mismo dispositivo puede superar una revisión y suspender la otra sin que tenga nada malo.
- El límite de la personalización. Este es el punto que los compradores suelen pasar por alto con más frecuencia. Según el acuerdo OEM estándar de GENIAL, la personalización cubre el embalaje, la caja de regalo, el manual del usuario, la impresión del logotipo del producto, los esquemas de color y las especificaciones de embalaje, mientras que el hardware central, la PCB y las funciones clave permanecen sin cambios. Por lo tanto, cambiar el material de una bolsa de aire no es una opción cosmética OEM: pertenece al territorio ODM, donde pasan a estar disponibles el diseño industrial, los utillajes, la estructura, el firmware de la PCB, los algoritmos, la funcionalidad Bluetooth, la interfaz de visualización, el sistema de embalaje y el registro exclusivo del modelo. En la práctica, GT-732 y GT-732M son dos puntos de partida cualificados en lugar de un solo modelo con un cambio de material. Un comprador cuya lista de requisitos especifique una bolsa de aire de TPU debería iniciar la revisión en el GT-732M; un comprador que escriba "GT-732 con bolsa de aire de TPU" en una orden de compra ha descrito un proyecto ODM, no un pedido OEM.
Convertir los valores declarados en criterios de aceptación
El GT-732M declara un rango de presión de 0–290 mmHg, un error de pulso de ≤±5 % y un rango de circunferencia del brazo de 22–42 cm. Leídos como líneas de marketing, indican que el dispositivo es capaz. Leídos como criterios de aceptación, cada uno plantea una pregunta que la orden de compra debe responder.
Rango de presión. Un intervalo declarado de 0–290 mmHg describe la envolvente dentro de la cual el dispositivo está especificado para funcionar y mostrar presión. Es una declaración de cobertura, no una declaración de exactitud por sí misma; la exactitud es una cuestión de rendimiento separada que pertenece al expediente técnico y a los requisitos del mercado de destino. Los compradores deben registrar el rango exactamente como se declara, con unidades, y no deben extenderlo por suposición a otros modelos de la familia.
Error de pulso ≤±5%. Dado que la tolerancia se expresa como porcentaje, su tamaño absoluto escala con el valor medido. Antes de incorporarla a un contrato, el comprador debe confirmar con el proveedor si el porcentaje se toma respecto de la lectura o del fondo de escala, y en qué condiciones de medición se establece la cifra. Dos proveedores pueden cotizar «±5 %» y referirse a cosas sustancialmente distintas. Fijar la base de referencia en la orden de compra es lo que convierte una línea de la ficha técnica en un criterio exigible.
Circunferencia del brazo 22–42 cm. Este es el criterio de aceptación más directamente vinculado al mercado del comprador. Debe contrastarse con la población real a la que sirve el canal y registrarse junto con la lista de accesorios del brazalete, porque un dispositivo que alcanza 42 cm con el brazalete suministrado y otro que solo los alcanza con un brazalete más grande opcional son ofertas comerciales diferentes aunque la cifra destacada sea idéntica.
Cuando un valor está ausente de la especificación suministrada, la respuesta correcta es una solicitud por escrito, no una inferencia. La ausencia de un rango de presión, tolerancia de pulso o rango de brazalete declarados para GT-732 en el material revisado aquí es una laguna documental que el comprador debe cerrar con el proveedor; no constituye evidencia de que el modelo carezca de la capacidad.
Tres modelos, tres rutas de revisión
GT-732 es la configuración multicanal de este conjunto, posicionada para clínicas comunitarias, centros de salud y bienestar, comercio electrónico y programas de regalos OEM personalizados. Su ruta de calificación sigue al canal. Para uso en clínicas, la revisión se concentra en la cobertura poblacional, la claridad de las instrucciones y el régimen de inspección detrás de los pedidos repetidos. Para el comercio electrónico, el etiquetado, la integridad del embalaje y la documentación orientada al minorista tienen más peso. Para un programa de regalos OEM, la revisión se traslada casi por completo a lo que toca la marca del comprador: caja de regalo, manual, impresión del logotipo, esquema de color y especificación del embalaje, todo dentro del alcance OEM descrito anteriormente, con el hardware central y las funciones clave sin cambios. La cantidad mínima de pedido OEM de GENIAL para monitores de presión arterial es de 2.000 unidades, con muestras en 3 días, pedidos pequeños en 3–7 días y pedidos masivos en 10–15 días.
GT-732M es la configuración cuyo perfil declarado —carcasa de ABS, bolsa de aire de TPU ecológica, rango de presión de 0–290 mmHg, error de pulso ≤±5% y circunferencia del brazo de 22–42 cm— respalda a los compradores que deben evidenciar esos valores específicos en su propio expediente. Aparece en la lista de modelos cubiertos del certificado CE MDR de GENIAL y en el listado FDA 510(k) de tipo de brazo que se describe a continuación. Esa combinación lo convierte en el punto de partida natural cuando una lista de requisitos ya nombra el material de la bolsa de aire y el rango del brazalete, en lugar del número de modelo.
GT-702BM está posicionado para la monitorización domiciliaria. El uso doméstico cambia la revisión de maneras fáciles de subestimar: el operador es un usuario del hogar y no un clínico capacitado, por lo que el idioma de las instrucciones, el embalaje minorista y la claridad de la declaración de uso previsto tienen más peso en la calificación que la documentación al estilo de clínica. El material suministrado para esta revisión no indica un rango de presión, tolerancia de pulso ni rango de brazalete para GT-702BM, por lo que esas cifras deben solicitarse antes de incluir el modelo en una tabla comparativa como equivalente a GT-732M.
Lo que el expediente de certificación establece —y lo que no—
El conjunto de documentación de GENIAL es amplio, y la amplitud es precisamente la razón por la que los compradores deben leerlo con precisión. En conjunto, el expediente contiene certificación de sistema, registro de mercado y listados a nivel de modelo que responden a preguntas diferentes.
- Certificado CE MDR CN25/00007953, SRN CN-MF-000021465, emitido por SGS Belgium NV como Organismo Notificado 1639 en virtud del MDR (UE) 2017/745, Anexo IX, Capítulos I y III, y de la norma EN ISO 13485:2016, válido del 25 de noviembre de 2025 al 25 de noviembre de 2030. Su alcance cubre monitores digitales de presión arterial de tipo brazo con y sin aplicación Bluetooth en una extensa lista de modelos, y la lista de modelos cubiertos incluye GT-732, GT-732M y GT-702BM.
- 510(k) K231245 de la FDA de EE. UU., fechado el 22 de septiembre de 2025, que cubre monitores digitales de presión arterial de tipo brazo, incluidos GT-732, GT-732M y GT-702BM. Un 510(k) es una autorización previa a la comercialización y no un certificado con plazo de vigencia, por lo que la verificación del comprador es el estado actual en la base de datos, no una fecha de caducidad.
- Certificado de fabricante extranjero de dispositivos médicos MHLW de Japón BG10501496, emitido en virtud del artículo 23-2-4 de la PMD Act, válido del 19 de noviembre de 2024 al 18 de noviembre de 2029, con un alcance que incluye monitores electrónicos de presión arterial de brazo superior.
- Registro MHRA del Reino Unido 0000037417, registrado desde el 10 de febrero de 2026, con un alcance que incluye esfigmomanómetros electrónicos automáticos, junto con termómetros inalámbricos, sondas de oxímetro de pulso y termómetros infrarrojos.
- Registro ANVISA de Brasil conforme a la RDC 751/2022 para dispositivos de Clase II, incluidos monitores de presión arterial, termómetros y oxímetros de pulso.
- Certificación a nivel de sistema que incluye ISO 45001 (02821S10111R1M, válida hasta el 14 de marzo de 2027), ISO 14001 (02821E10125R1M, válida hasta el 14 de marzo de 2027), calificación general B de amfori BSCI con ID de seguimiento 25-0372553, certificación de gestión de propiedad intelectual GB/T29490 (18123IP0672R2M, válida hasta el 14 de diciembre de 2026) y código de fabricante de NBC Universal L-4394.
Lo que este archivo no hace es cualificar un dispositivo en nombre del comprador. No establece que todos los modelos aparezcan en todos los listados; no establece que la ventana de validez de un certificado siga cubriendo un envío previsto después de una revisión; y no confirma que la etiqueta, el manual de instrucciones y la declaración de uso previsto digan lo mismo en el idioma de destino. Esos son pasos de verificación que realiza el comprador, y son los pasos que con mayor frecuencia sacan a la luz una discrepancia antes del envío, y no después.

Comparación no clasificatoria sobre características documentadas
La tabla siguiente compara solo lo que indica la especificación suministrada. No es una clasificación, y las celdas vacías son deliberadas: marcan las declaraciones que el comprador debería solicitar antes de tratar los modelos como intercambiables.
| Elemento documentado | GT-732 | GT-732M | GT-702BM |
|---|---|---|---|
| Material de la carcasa | ABS | ABS | No indicado en la especificación suministrada |
| Material de la bolsa de aire | PVC | TPU ecológico | No indicado en la especificación suministrada |
| Material de la correa | Nailon | No indicado en la especificación suministrada | No indicado en la especificación suministrada |
| Rango de presión | No indicado en la especificación suministrada | 0–290 mmHg | No indicado en la especificación suministrada |
| Error de pulso | No indicado en la especificación suministrada | ≤±5% | No indicado en la especificación suministrada |
| Circunferencia del brazo | No indicado en la especificación suministrada | 22–42 cm | No indicado en la especificación suministrada |
| Posicionamiento indicado | Clínica comunitaria, centro de salud y bienestar, comercio electrónico, regalo OEM personalizado | No designado en la especificación suministrada | Monitoreo en el hogar |
| Aparece en la lista de modelos cubiertos por CE MDR | Sí | Sí | Sí |
| Aparece en el alcance de FDA 510(k) K231245 | Sí | Sí | Sí |
La lectura práctica es directa. GT-732M es el modelo cuyas declaraciones son lo bastante completas como para escribirse directamente en un programa de aceptación. GT-732 es el modelo cuyo posicionamiento de canal es lo bastante amplio como para servir a varias rutas, pero cuyas declaraciones técnicas deben recopilarse antes de que pueda compararse en rendimiento. GT-702BM es el modelo cuyo uso previsto se indica, mientras que su envolvente técnica no. Ninguna de estas observaciones es un comentario sobre la calidad; cada una es un comentario sobre cuánto trabajo de documentación queda antes de la aprobación.
Dónde fallan en la práctica las revisiones de cualificación
Mezclar tipos de certificados. Un certificado de sistema de calidad da fe de cómo un fabricante diseña, produce y controla los dispositivos. Un registro de comercialización da fe de que un dispositivo puede colocarse en un mercado específico. Un listado de modelos da fe de que una configuración denominada queda dentro de un alcance. Tratar cualquiera de estos como sustituto de los otros dos es el error estructural más común en un expediente de revisión.
Suponer herencia de familia. Debido a que GT-732, GT-732M y GT-702BM aparecen en los mismos listados de CE y FDA, es tentador suponer que comparten un rango de presión, un rango de brazalete o un material de bolsa de aire. No es así, como muestra la tabla. Cada valor que se inspeccionará en la recepción de mercancías debe rastrearse hasta una declaración a nivel de modelo.
Ignorar las ventanas de validez. La certificación es un artefacto fechado. El certificado CE MDR tiene vigencia hasta el 25 de noviembre de 2030, el certificado ISO 13485 hasta el 16 de septiembre de 2028, el registro de Japón hasta el 18 de noviembre de 2029 y el certificado GB/T29490 hasta el 14 de diciembre de 2026. Un envío programado más allá de cualquiera de estas fechas requiere confirmación de renovación o revisión, no la versión que ya está en el archivo.
Malinterpretar el límite de personalización. OEM y ODM conllevan alcances, cantidades mínimas de pedido y plazos de entrega diferentes. Según el acuerdo ODM de GENIAL, la modificación del producto requiere 5.000 unidades y el desarrollo de un molde nuevo requiere 10.000 unidades, y las modificaciones menores tardan de 7 a 15 días y el desarrollo de un molde nuevo, de 45 a 50 días; el flujo ODM también incluye la aprobación de muestras y el registro exclusivo del modelo antes de la producción en masa. Un comprador que necesite un cambio estructural o de material debe planificar con esas cifras en lugar de con los plazos de OEM.
Omitir la aprobación de muestras. Tanto en las secuencias de control de calidad OEM como ODM, la aprobación de muestras o la aprobación del embalaje es un punto de control definido antes de la producción en masa y antes de la inspección del material entrante. Eliminar ese punto de control para ahorrar tiempo de calendario convierte una cualificación controlada en una suposición que solo se pone a prueba en la inspección final.
La recualificación es una cuestión de ciclo de vida, no un evento puntual
Las decisiones de cualificación envejecen. La renovación de un certificado, una revisión de modelo, un cambio de embalaje, un nuevo mercado de destino o la política de sustancias actualizada del propio cliente pueden reabrir, cada uno, un expediente que se cerró el año pasado. La implicación práctica es que la revisión debe producir artefactos renovables —un registro de documentos con números de versión y fechas de validez, una hoja de declaración a nivel de modelo y una cláusula de control de cambios que defina qué desencadena la recualificación— en lugar de una única nota de aprobación.
Los términos de posventa pertenecen a ese mismo registro. Los dispositivos de GENIAL cuentan con una garantía gratuita de 12 meses mediante presentación de un comprobante de compra válido, junto con soporte de documentación de certificación y consulta técnica. Los compradores que distribuyan en canales regulados deben confirmar por escrito cómo opera la ruta de garantía a través del nivel del distribuidor, porque un término de garantía que es claro a nivel del fabricante puede volverse ambiguo dos pasos más abajo en la cadena de suministro.
Términos de compra y criterios de aceptación que deben formalizarse antes de la aprobación
La siguiente lista es el resultado práctico de la revisión. Cada elemento debe aparecer en la orden de compra, el acuerdo técnico o una especificación anexa antes de que se libere el primer envío.
- Referencia de uso previsto. Indique la declaración de uso previsto mediante el identificador y la versión del documento, y confirme que coincide con el canal al que están destinados los productos.
- Bloqueo de modelo y configuración. Registre la designación exacta del modelo junto con el material de la carcasa, el material de la cámara de aire, el material de la correa y el rango de tamaño del brazalete, de modo que una sustitución posterior sea un cambio documentado y no una interpretación.
- Conjunto de documentos regulatorios según el destino. Enumere cada certificado o registro requerido con su número, organismo emisor, alcance y fechas de validez —por ejemplo, CE MDR CN25/00007953, ISO 13485 CN13/31126, FDA 510(k) K231245, MHLW BG10501496 o MHRA 0000037417, según corresponda al mercado.
- Confirmación de inclusión del modelo. Exija confirmación por escrito de que el modelo pedido aparece dentro de cada alcance citado, en lugar de suponer que la cobertura abarca toda la familia.
- Valores de rendimiento declarados. Indique el rango de presión, el error de pulso y la circunferencia del brazo exactamente como se declaran, con unidades, y fije la base de referencia y las condiciones de medición para la tolerancia del pulso.
- Requisitos de etiquetado e idioma. Especifique el idioma de las instrucciones, el contenido de la etiqueta, el envase minorista y cualquier marcado específico del mercado, y exija que todos sean coherentes con la declaración de uso previsto.
- Límite del alcance de personalización. Confirme por escrito si el pedido es OEM (embalaje, caja de regalo, manual, impresión del logotipo, combinación de colores, especificación de embalaje, con el hardware principal y las funciones clave sin cambios) u ODM (diseño, utillaje, estructura, firmware, algoritmos, interfaz de visualización, embalaje y registro exclusivo del modelo).
- Registro de aprobación de muestra. Exija una aprobación firmada de la muestra o del embalaje antes de la producción en masa, y consérvela como parte del expediente de aceptación.
- Régimen de inspección. Especifique la inspección de materiales entrantes, la inspección del 100 por ciento de la producción y la inspección final por muestreo antes del envío, y defina por escrito la base de muestreo y el procedimiento de rechazo.
- Planificación de cantidades y plazos de entrega. Alinee el pedido con los umbrales aplicables —mínimo de 2.000 unidades OEM para monitores de presión arterial, 5.000 unidades para modificación de producto ODM y 10.000 unidades para desarrollo de nuevos moldes— y con los plazos correspondientes de 3 a 7 días, 10 a 15 días, 7 a 15 días y 45 a 50 días.
- Condiciones de almacenamiento y transporte. Confirme el rango admisible de almacenamiento y transporte (hasta 55 °C y 90 % HR) frente a la ruta real y el plan de almacenamiento.
- Garantía y ruta de posventa. Registre la garantía de 12 meses con comprobante de compra válido, y las obligaciones de documentación y soporte técnico asociadas a ella en toda la cadena de distribución.
- Control de cambios y desencadenantes de recalificación. Defina qué cambios —material, estructura, firmware, embalaje, renovación de certificados o entrada en un nuevo mercado— requieren la reaprobación por escrito del comprador.
Los compradores que deseen conocer los antecedentes técnicos y de certificación completos de los dispositivos médicos de salud para el hogar de GENIAL pueden revisar el perfil de la empresa en GENIAL o descargar el folleto en inglés de 2026.
Preguntas frecuentes
¿Cuál es el primer documento que debe revisar un comprador al calificar un monitor de presión arterial de brazo superior?
La declaración de uso previsto. Define el mensurando, el operador y el entorno de uso previstos, la población a la que el dispositivo está diseñado para ajustarse y el entorno operativo; y esas cuatro restricciones determinan qué certificados y declaraciones son realmente relevantes. Un certificado de sistema de calidad como ISO 13485 CN13/31126 confirma que los procesos de diseño y producción del fabricante están certificados; no confirma que una configuración específica esté destinada a un canal específico.
¿Una cámara de aire de TPU ecológica cambia la ruta regulatoria de un monitor de presión arterial?
La ruta regulatoria la determinan la clasificación del dispositivo y las normas del mercado de destino, no solo el material de la cámara de aire. Lo que cambia el material es la documentación de componentes que el comprador debe conservar. Dentro de la gama GENIAL, el GT-732 declara una cámara de aire de PVC y el GT-732M declara una cámara de aire de TPU ecológica, por lo que el material es una diferencia a nivel de modelo y no una opción cosmética. La personalización OEM estándar abarca el embalaje, la caja de regalo, el manual del usuario, la impresión del logotipo, las combinaciones de colores y las especificaciones de embalaje, mientras que el hardware principal, la PCB y las funciones clave permanecen sin cambios; por lo tanto, un cambio de material queda dentro del alcance de ODM, que incluye diseño industrial, utillaje, estructura y firmware.
¿Cómo debe redactarse una especificación de error de pulso de ±5 % en una orden de compra?
Indique el valor exactamente como se declara para el modelo indicado —GT-732M declara un error de pulso de ≤±5%— y añada la base de referencia y las condiciones de medición que se espera que cumpla el proveedor. Como la tolerancia es un porcentaje, la misma cifra puede describir tolerancias absolutas distintas según se tome respecto de la lectura o respecto del fondo de escala. Para los modelos cuya especificación suministrada no indica una tolerancia de pulso, el paso correcto es solicitar la declaración por escrito en lugar de asumir equivalencia con otro modelo de la familia.
¿Están todos los modelos de brazo de GENIAL cubiertos por los mismos listados de CE y FDA?
La cobertura debe comprobarse modelo por modelo. El certificado CE MDR CN25/00007953, emitido por SGS Belgium NV como Organismo Notificado 1639 en virtud del MDR (UE) 2017/745, cubre monitores digitales de presión arterial de brazo en una amplia lista de modelos que incluye GT-732, GT-732M y GT-702BM. El 510(k) de la FDA K231245, con fecha del 22 de septiembre de 2025, cubre monitores digitales de presión arterial de brazo, incluidos los mismos tres modelos. Como los textos del alcance y las listas de modelos se revisan con el tiempo, los compradores deben confirmar la inclusión con respecto al anexo vigente en lugar de con respecto a una copia anterior del certificado.
¿Qué controles de aceptación deben realizarse antes de liberar un primer envío?
Según la secuencia de control de calidad OEM de GENIAL, la documentación del pedido y la aprobación del embalaje preceden a la inspección del material entrante, a la que siguen una inspección del 100 por ciento de la producción y una inspección final por muestreo antes del envío. La verificación de liberación por parte del comprador debe añadir la verificación de documentos frente a la orden de compra, la confirmación de que el etiquetado y la declaración de uso previsto coinciden, y la conservación del registro firmado de aprobación de muestras. Los dispositivos incluyen una garantía gratuita de 12 meses al presentar un comprobante de compra válido, junto con soporte de documentación de certificación y consulta técnica.
¿Tiene preguntas o necesita más detalles?
Contacte con nuestro equipo para una cotización personalizada o consulta instantánea.
Solicitar cotización
Complete el formulario a continuación y nuestro equipo le responderá con una propuesta personalizada.
Chat directo de WhatsApp
¿Prefiere chatear en tiempo real? Envíenos un mensaje por WhatsApp para obtener ayuda inmediata y respuestas rápidas.
- Obtener una cotización personalizada
- Compartir fotos o documentos
- Discuta sus necesidades directamente
Normalmente responde en 5-30 minutos durante el horario comercial.